GUIDE · ANALYSE D’UN GÉNOME BACTÉRIEN
Détecter les gènes de résistance aux antibiotiques d’un génome bactérien, pas à pas
Ce guide montre comment rechercher les gènes et les mutations de résistance aux antibiotiques dans le génome d’un isolat bactérien avec MEGAM ARG Detection, sous Windows et sans ligne de commande. Toutes les captures proviennent d’une analyse réelle d’un génome public de Klebsiella pneumoniae que vous pouvez télécharger pour refaire l’exercice.
En bref
- Installer MEGAM sous Windows 10 ou 11 (64 bits).
- Préparer les bases biologiques depuis l’application, en un clic.
- Choisir un fichier FASTA (génome assemblé) ou FASTQ (lectures).
- Lancer l’analyse et suivre ses étapes.
- Lire les résultats : espèce, gènes et mutations, qualité du génome, rapports des outils.
Avant de commencer
- Système : Windows 10 ou 11, 64 bits. L’installateur pèse 377 Mo.
- Bases biologiques : MEGAM les télécharge depuis leurs sources officielles (6,2 Go) et les prépare lui-même. Prévoyez au moins 18 Go d’espace libre pendant la préparation ; les bases occupent ensuite environ 9 Go.
- Mémoire : MEGAM estime avant chaque analyse la mémoire nécessaire. Avec la base actuelle, il prévoit environ 9 Gio pour Kraken2, l’outil qui identifie l’espèce.
- Données d’exemple : le génome complet de Klebsiella pneumoniae HS11286, numéro d’assemblage GCF_000240185.1 au NCBI (un chromosome et six plasmides, 5,68 Mb). Téléchargez-le au format FASTA.
Étape 1 — Installer MEGAM
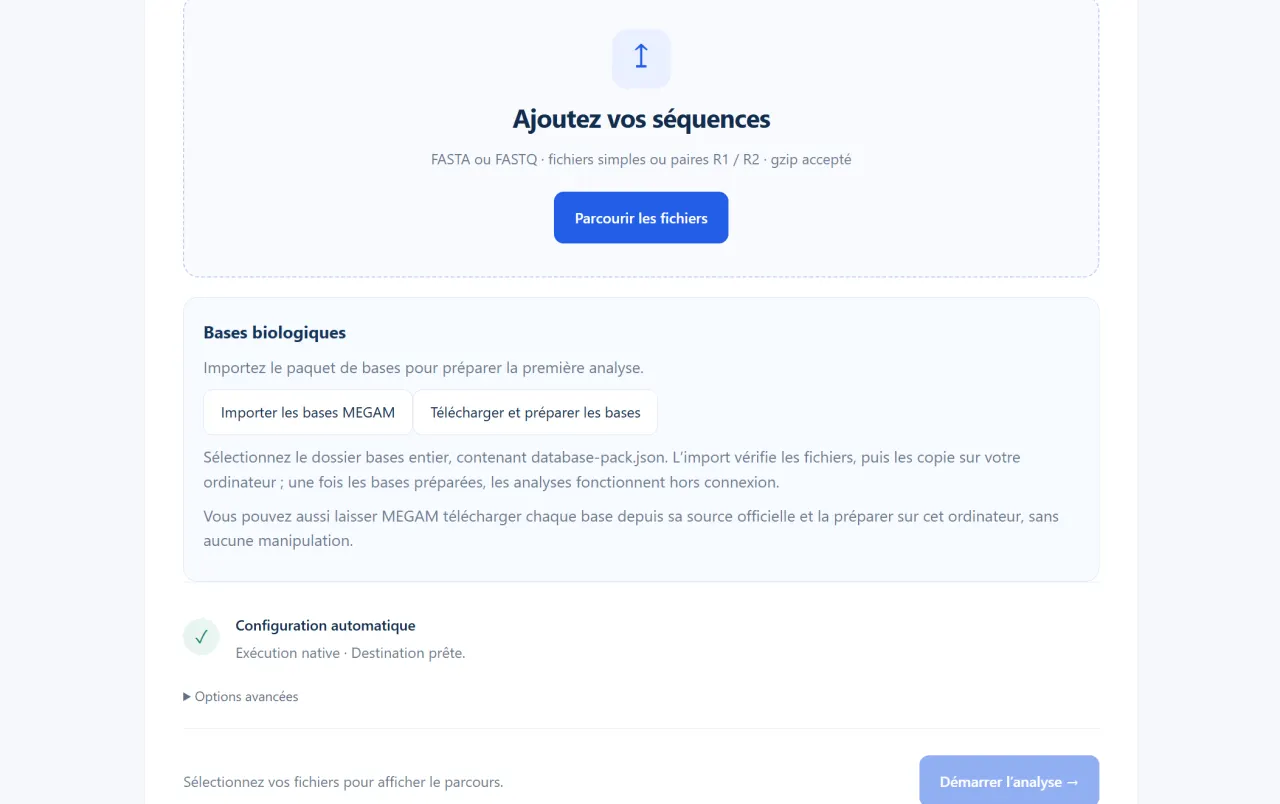
Téléchargez l’installateur depuis la page de téléchargement, lancez-le puis ouvrez MEGAM depuis le menu Démarrer (dossier « MEGAM »). Au premier lancement, le bloc « Bases biologiques » indique qu’il faut préparer les bases avant la première analyse.
Étape 2 — Préparer les bases biologiques
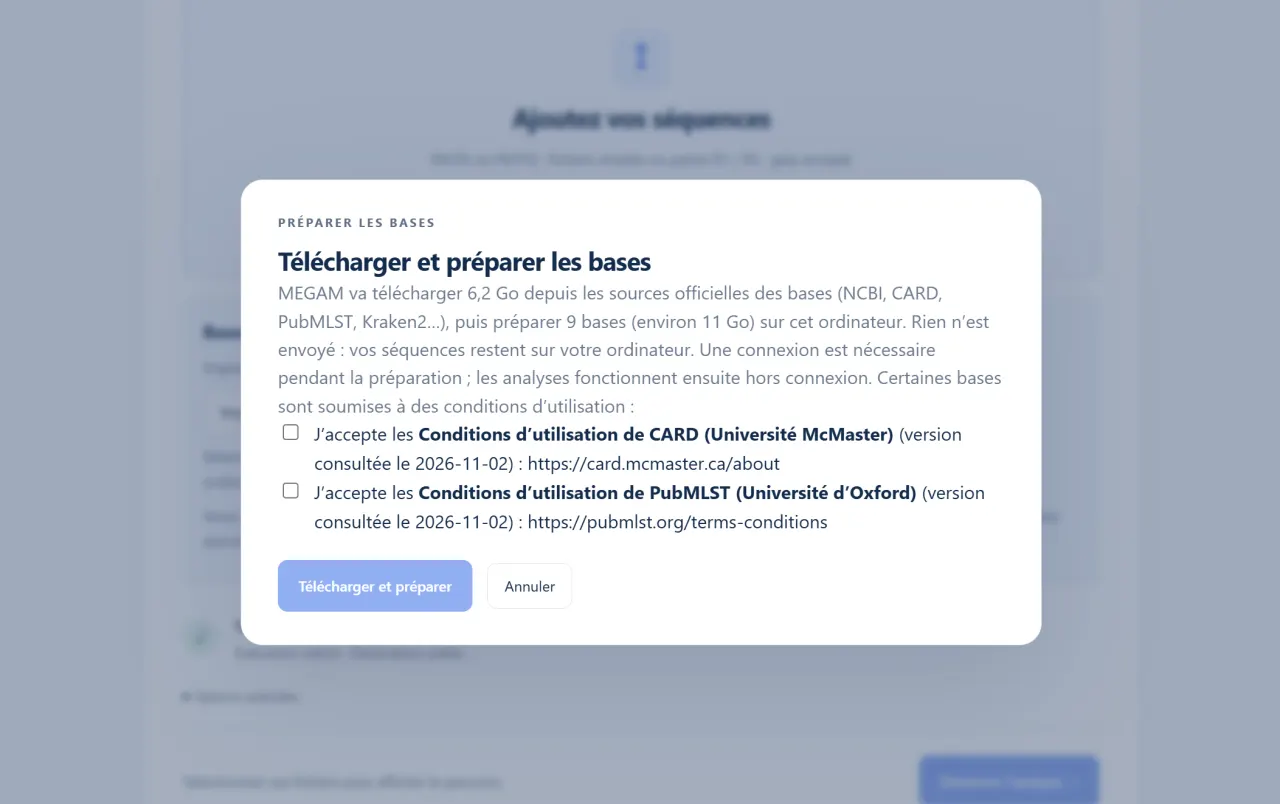
Dans le bloc « Bases biologiques », cliquez sur Télécharger et préparer les bases. Acceptez les conditions d’utilisation de CARD (Université McMaster) et de PubMLST (Université d’Oxford), puis lancez la préparation. MEGAM télécharge chaque base depuis sa source officielle (6,2 Go), vérifie l’empreinte de chaque fichier, puis construit lui-même les index sur votre ordinateur : vous n’avez rien à manipuler. Sur notre poste de test, le téléchargement a pris de 20 à 50 minutes selon la connexion, puis l’extraction et la construction des index environ 4 minutes. Une préparation interrompue reprend sans retélécharger les fichiers déjà obtenus. Cette opération n’est à faire qu’une fois : les analyses fonctionnent ensuite hors connexion.
Si vous disposez déjà du paquet de bases MEGAM v5, le bouton Importer les bases MEGAM reste disponible : sélectionnez le dossier bases qui contient database-pack.json.
Étape 3 — Choisir les séquences à analyser
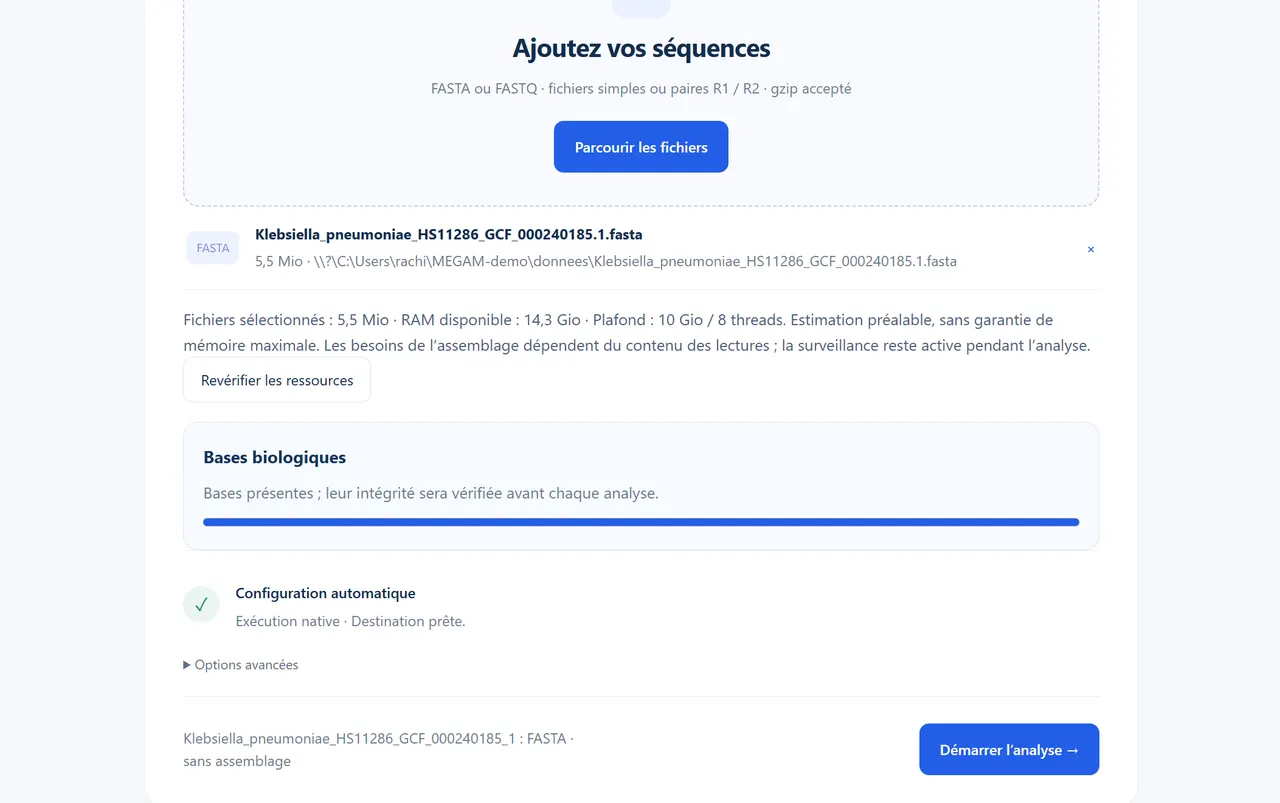
Cliquez sur Parcourir les fichiers et sélectionnez votre fichier. MEGAM accepte le FASTA (génome assemblé) et le FASTQ (lectures, simples ou en paires R1/R2, compressées en gzip ou non), et choisit lui-même le parcours adapté : pour un FASTA, il passe directement à la description du génome ; pour des lectures FASTQ, il ajoute le contrôle qualité et l’assemblage.
Avant le lancement, MEGAM indique la mémoire disponible et le plafond qu’il s’accorde. Si la mémoire libre ne suffit pas pour Kraken2, il le désactive et le signale : fermez des applications, puis cliquez sur Revérifier les ressources.
Étape 4 — Lancer l’analyse et suivre sa progression
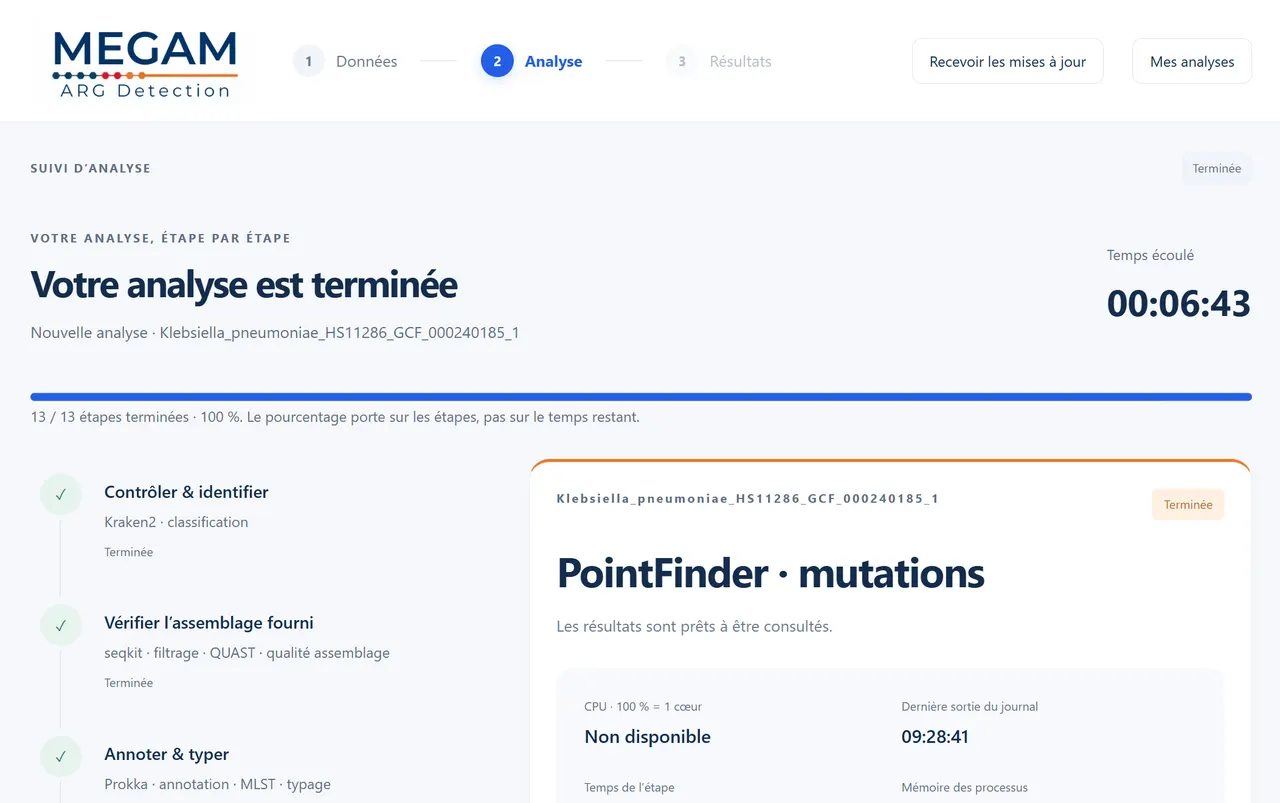
Cliquez sur Démarrer l’analyse. MEGAM contrôle les entrées et les bases, puis enchaîne les outils : Kraken2 pour l’identification de l’espèce ; seqkit et QUAST pour l’assemblage fourni ; Prokka pour l’annotation et MLST pour le typage ; enfin AMRFinderPlus, ABRicate (ResFinder, PlasmidFinder, CARD, NCBI, VFDB), RGI avec CARD et PointFinder pour la résistance. L’écran de suivi montre l’étape en cours, le temps écoulé et l’activité de l’outil.
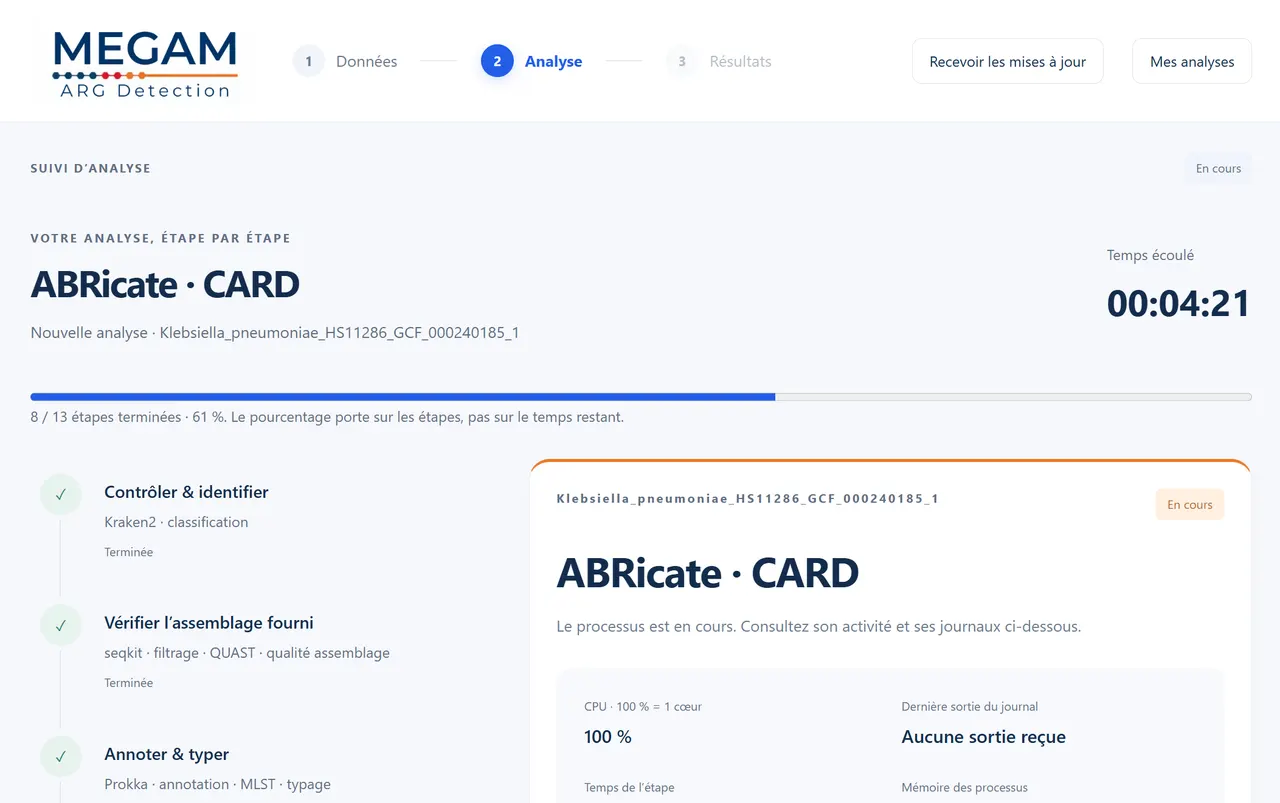
Pour ce génome déjà assemblé, les 13 étapes ont pris 6 minutes 43 secondes sur notre poste de test (8 threads). Une analyse à partir de lectures FASTQ est plus longue, car elle comprend l’assemblage.
Étape 5 — Lire les résultats
Les résultats s’organisent en cinq onglets : Vue d’ensemble, Antibiotiques, Gènes, Qualité & identité et Rapports des outils. La vue d’ensemble résume l’espèce identifiée, le nombre d’annotations de résistance, la taille du génome, le typage MLST et l’absence d’antibiogramme fourni.
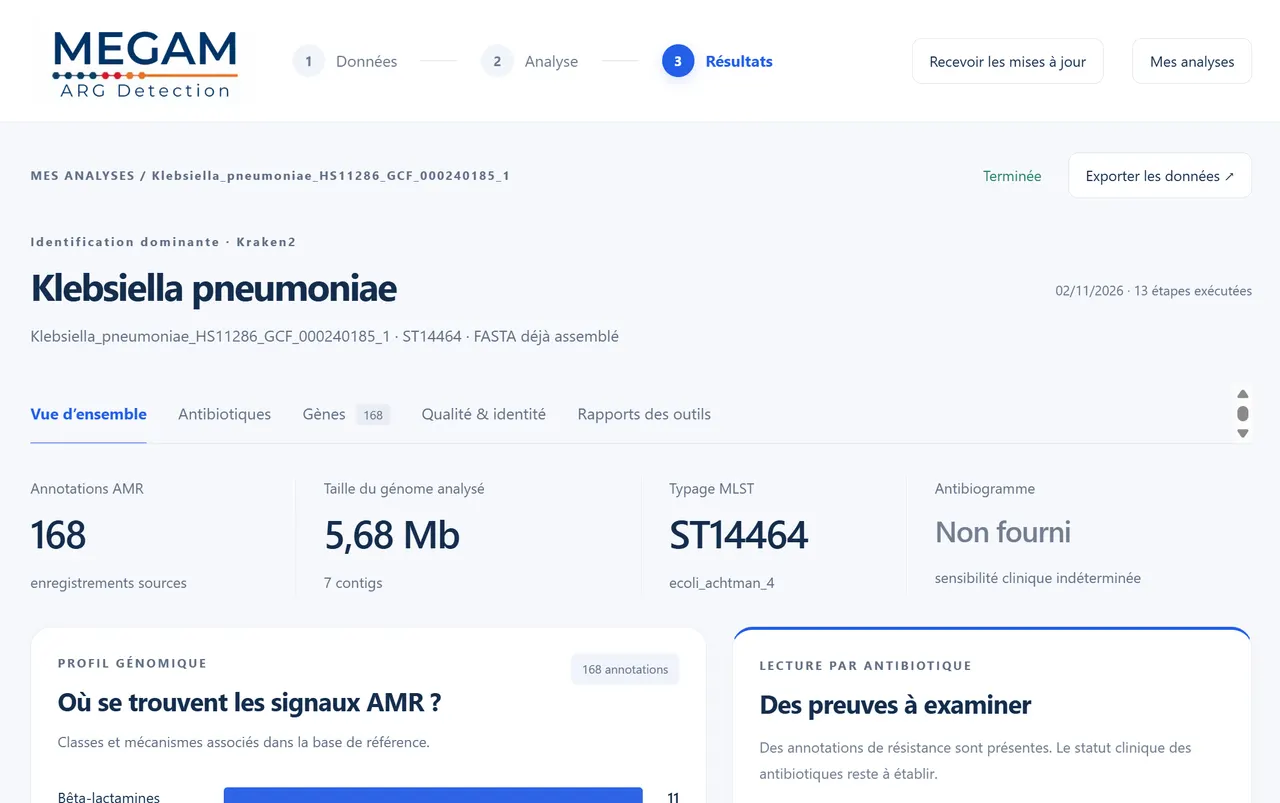
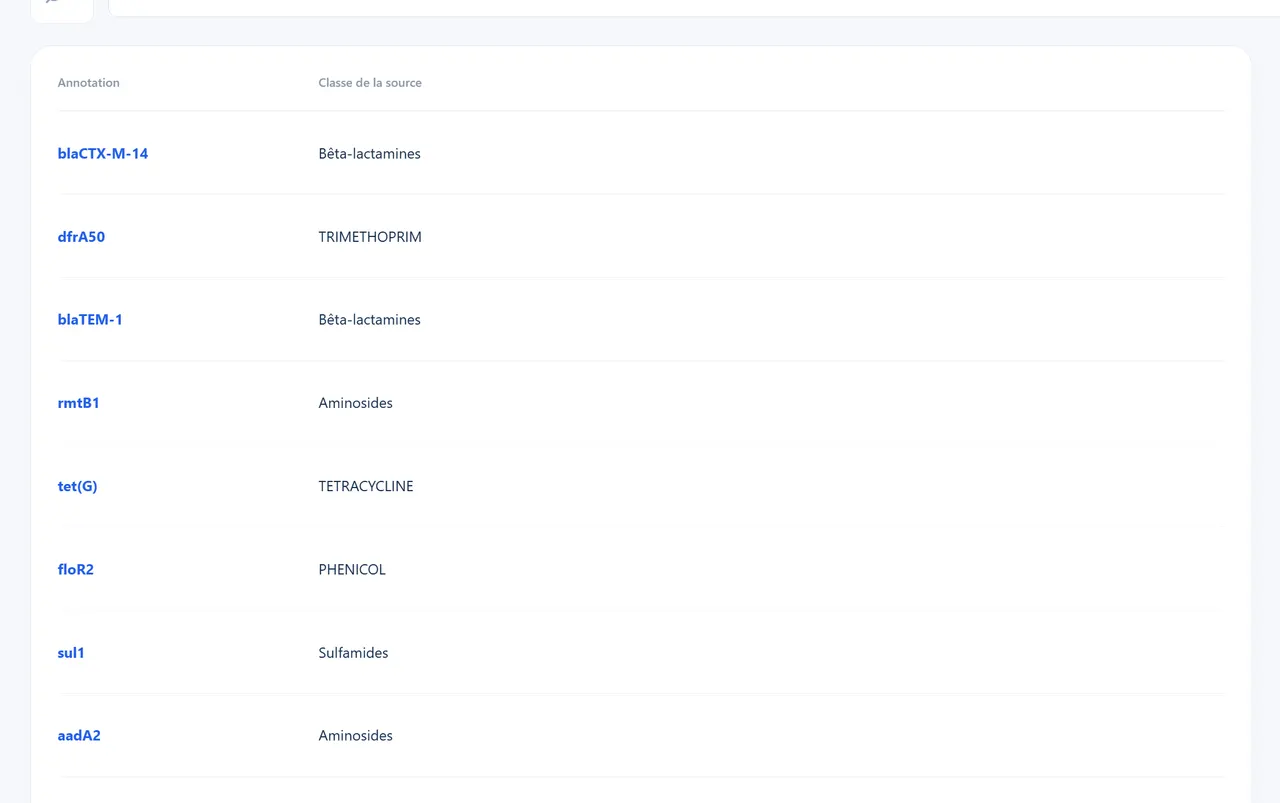
Le chiffre de 168 compte les enregistrements de tous les outils : un même gène trouvé par plusieurs outils apparaît plusieurs fois. L’onglet Gènes liste chaque annotation avec sa classe d’antibiotiques et renvoie vers sa preuve. Pour HS11286, on y trouve notamment :
- blaKPC-2, une carbapénémase ;
- blaCTX-M-14, une bêta-lactamase à spectre étendu, ainsi que blaTEM-1 et un gène blaSHV dont le variant exact diffère selon l’outil (SHV-11, SHV-158 ou SHV-182) ;
- rmtB, une méthyltransférase de l’ARN ribosomique 16S associée à la résistance aux aminosides, avec d’autres gènes d’aminosides (aadA2, aac(3)-IId, aph(6)-Id, aph(3'')-Ib) ;
- sul1, sul2 (sulfamides), dfrA12 (triméthoprime), tet(G) (tétracyclines) et floR (phénicolés) ;
- les mutations chromosomiques gyrA S83I et parC S80I, associées à la résistance aux fluoroquinolones.
RGI signale aussi des gènes chromosomiques d’efflux, de porines ou de régulation (par exemple acrA, acrB, ramA). Ils font partie du génome normal de l’espèce : leur présence ne signifie pas à elle seule une résistance acquise.
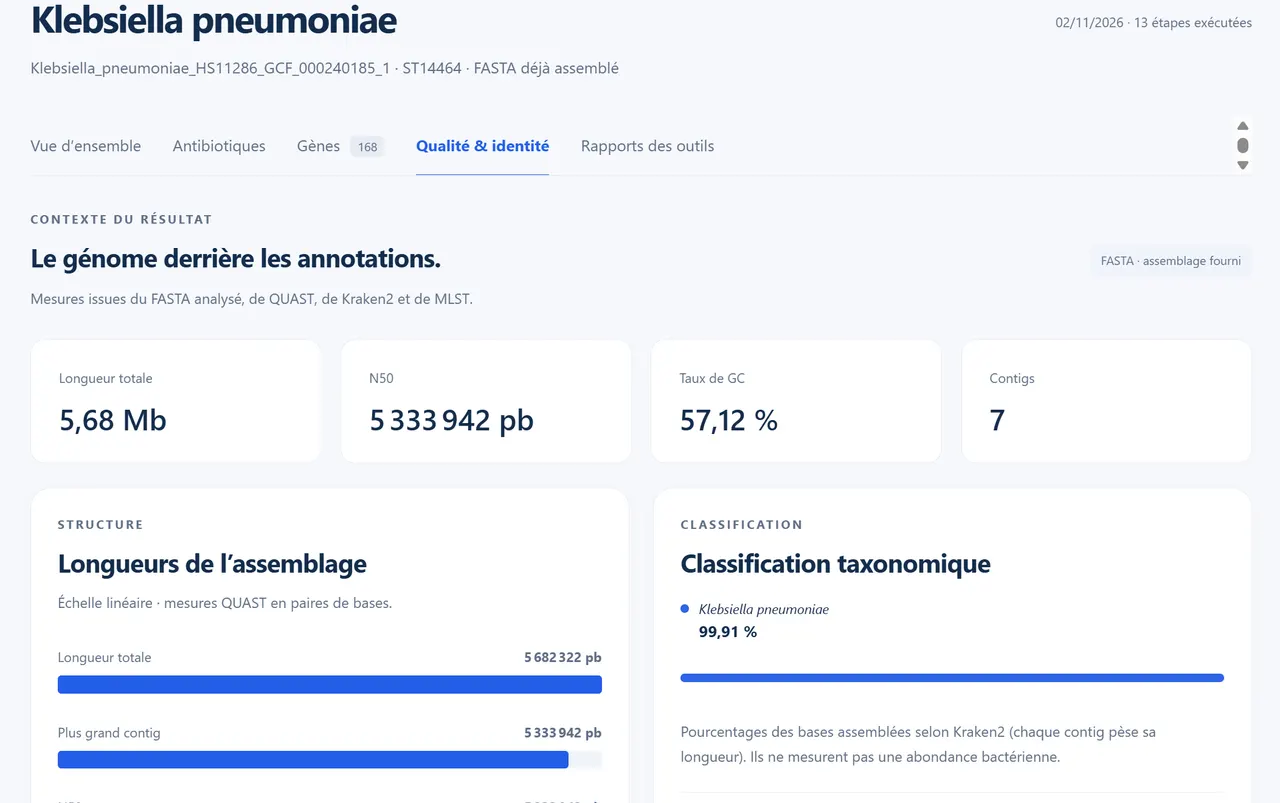
L’onglet Qualité & identité décrit le génome analysé : longueur totale, N50, taux de GC, nombre de contigs, et la classification Kraken2. Ici, 99,91 % des bases assemblées sont attribuées à Klebsiella pneumoniae.
Le bouton Exporter les données permet de récupérer les résultats, et l’écran de suivi indique le dossier qui contient les fichiers et journaux de chaque outil.
Interpréter avec prudence
- Une détection génétique indique un déterminant de résistance, pas la sensibilité mesurée : MEGAM affiche un statut clinique « indéterminé » tant qu’aucun antibiogramme n’est fourni.
- Les outils et les bases ne nomment pas toujours les gènes de la même façon, comme le montrent ici les variants de blaSHV. Notre comparatif des outils de détection explique pourquoi.
- Indiquez toujours la version de MEGAM et celle des bases dans vos rapports.
Essayer MEGAM ARG Detection
Application Windows gratuite, sans limite d’utilisation : vos séquences restent sur votre ordinateur.
Questions fréquentes
Combien de temps dure une analyse ?
Pour le génome assemblé de Klebsiella pneumoniae HS11286 (5,68 Mb), les 13 étapes ont pris 6 minutes 43 secondes sur notre poste de test (8 threads). La durée dépend de l’ordinateur et des données : une analyse à partir de lectures FASTQ est plus longue, car elle comprend l’assemblage.
Faut-il un génome assemblé ou des lectures ?
Les deux conviennent. MEGAM accepte le FASTA (génome assemblé) et le FASTQ (lectures simples ou en paires R1/R2, compressées ou non) et choisit le parcours adapté : contrôle qualité et assemblage pour les lectures, description directe du génome pour un FASTA.
Pourquoi Kraken2 est-il parfois désactivé ?
MEGAM estime la mémoire nécessaire avant chaque analyse ; avec la base actuelle, Kraken2 demande environ 9 Gio. Si la mémoire libre ne suffit pas, il est désactivé et l’application le signale. Fermez des applications puis cliquez sur « Revérifier les ressources ».
Les résultats suffisent-ils pour choisir un traitement ?
Non. MEGAM est un outil de recherche : les détections génétiques doivent être interprétées par un spécialiste et ne remplacent ni l’évaluation clinique ni l’antibiogramme.